

Lexikon
Biokompatibilität von Zahnimplantaten und Knochenersatz
Enossale Implantate und Knochenersatzmaterialien liegen dauerhaft im Knochen und im periimplantären Gewebe. Damit stellt sich die Verträglichkeitsfrage anders als bei einer Restauration, die auf Zahnhartsubstanz oder Schleimhaut aufliegt. Dieser Eintrag ordnet die Werkstoffe des enossalen Einsatzes danach, worauf ihre biologische Sicherheit beruht und woran sie beurteilt wird. Die Begriffsgrundlagen, die Prüfsystematik und der rechtliche Rahmen stehen im Übersichtseintrag zur Biokompatibilität in der Zahnmedizin; Titan, Zirkondioxid und PEEK in ihrer prothetischen Verwendung behandelt der Eintrag zur Biokompatibilität von Zahnersatz, die direkten und indirekten Füllungswerkstoffe der Eintrag zur Biokompatibilität von Füllungsmaterialien.
Implantatwerkstoffe im Knochenkontakt
Nach der S3-Leitlinie zu Materialunverträglichkeiten bei dentalen, enossalen Implantaten bestehen enossale Implantate vorwiegend aus Reintitan des Grades 4, während in Suprakonstruktionen Titanlegierungen des Grades 5 und andere Metalle verwendet werden. Worauf die Verträglichkeit beruht, beschreibt dieselbe Leitlinie: Titan oxidiert bei Luftkontakt und bildet eine ein bis zwei Nanometer dünne Schicht Titandioxid, die das darunterliegende Metall abdeckt. Echte Typ-IV-Allergien auf Titan sind nach der Leitlinie selten, weil freigesetzte Titanionen wegen ihrer hohen Sauerstoffaffinität unmittelbar nach ihrer Freisetzung Oxide bilden.
Daraus zieht die Leitlinie eine diagnostische Konsequenz: Ein Epikutantest auf Reintitan ist pathophysiologisch nicht sinnvoll, weil der einer Typ-IV-Allergie zugrunde liegende Mechanismus für Titan nicht vorliegt. Bei Verdacht auf ein allergisches Kontaktekzem der Mundschleimhaut gegen andere Bestandteile von Implantatlegierungen oder Suprakonstruktionen — die Leitlinie nennt unter anderem Aluminium, Vanadium, Palladium, Kobalt, Dichromat und Nickel — kann der Test dagegen indiziert sein. Die Frage der Titanunverträglichkeit selbst mit ihren Beschwerdebildern und Abklärungswegen behandelt eine eigene Seite.
Vom Allergiethema zu trennen ist der Partikeleintrag ins Gewebe. Eine systematische Übersicht zur Freisetzung von Titanpartikeln aus Zahnimplantaten beschreibt deren Nachweis im periimplantären Gewebe als häufigen Befund und nennt als Entstehungswege die Reibung beim Einbringen des Implantats, Korrosion der Oberfläche, Reibung am Übergang zwischen Implantat und Aufbauteil, die Implantoplastik sowie Verfahren zur Reinigung der Implantatoberfläche. An Stellen mit Periimplantitis fand die Übersicht mehr Partikel als an entzündungsfreien Implantaten; die berichteten Partikelgrößen reichten von etwa hundert Nanometern bis in den Bereich einiger Dutzend Mikrometer. Zur Deutung dieses Zusammenhangs hält die Leitlinie für den orthopädischen Bereich fest, dass die Kausalität zwischen Implantatversagen und erhöhter Metallsensitivität nicht eindeutig geklärt ist — steigender Abrieb kann ebenso Folge wie Ursache sein.
Zirkondioxid ist als Implantatwerkstoff eine Oxidkeramik. Nach der S3-Leitlinie zu Keramikimplantaten liegt es in drei Kristallformen vor — monoklin, kubisch und tetragonal —, und der Übergang von der bruchsicheren tetragonalen in die bruchanfälligere monokline Phase ist mit einer Volumenzunahme verbunden, die die Ausbreitung von Mikrorissen im Materialgefüge stoppen kann. Um der unerwünschten Umwandlung entgegenzuwirken, wird die Keramik mit zwei bis drei Volumenprozent Yttriumoxid dotiert und die Korngröße auf 400 Nanometer reduziert. Für die Verträglichkeitsbeurteilung folgt daraus, dass die bekannte Einschränkung dieses Werkstoffs eine werkstoffkundliche ist und keine toxikologische.
Zur biologischen Seite formuliert dieselbe Leitlinie ein Statement mit starkem Konsens: Präklinische und klinische Studien weisen auf ein ähnliches Osseointegrationsverhalten von Keramik- und Titanimplantaten hin. Eine systematische Übersicht mit Metaanalyse, die beide Werkstoffe gegenüberstellte, kam bei gesunden Patientinnen und Patienten zu vergleichbaren klinischen und röntgenologischen Ergebnissen über einen Beobachtungszeitraum von bis zu fünf Jahren; für längere Zeiträume bewertet sie die Evidenz als unzureichend und weist darauf hin, dass ein Teil der ausgewerteten Daten aus Implantatsystemen stammt, die nicht mehr im Handel sind. Die Annahme, dass sich an Keramikoberflächen weniger Plaque anlagert und das Risiko einer Periimplantitis dadurch niedriger liegt, stützt sich nach der Leitlinie überwiegend auf In-vitro- und tierexperimentelle Untersuchungen; erste klinische Hinweise auf ein geringeres Periimplantitisrisiko nennt die Leitlinie aus einer prospektiven Untersuchung, die in einer randomisierten kontrollierten Studie an 42 Patientinnen und Patienten bestätigt wurde. Die klinischen Aspekte keramischer Implantate behandelt der Eintrag zu keramischen Implantaten.
PEEK ist ein chemisch weitgehend inertes Hochleistungspolymer. Als enossaler Werkstoff steht es auf einer anderen Datengrundlage als in der Prothetik. Eine systematische Übersicht zur Osseointegration von PEEK-Implantaten schloss 29 Arbeiten ein und beschreibt die Evidenzlage als lückenhaft: Die In-vivo-Untersuchungen wurden überwiegend an Kleintiermodellen durchgeführt, eine Untersuchung der Osseointegration unter zyklischer Belastung fehlte, und randomisierte kontrollierte klinische Studien lagen nicht vor. Oberflächenmodifikationen verbesserten die Osseointegration in den präklinischen Versuchen. Der offene Punkt beim enossalen Einsatz von PEEK ist damit nicht die Verträglichkeit des Werkstoffs, sondern die knöcherne Verankerung.
| Werkstoff | Anwendung | Was die Verträglichkeit trägt | Bekannte Einschränkung |
|---|---|---|---|
| Titan und Titanlegierungen | Enossale Implantate, Aufbauteile | Fest haftende Titandioxidschicht von ein bis zwei Nanometern; enossal wird nach der S3-Leitlinie vorwiegend Reintitan des Grades 4 verwendet | Freisetzung von Titanpartikeln durch Reibung, Korrosion und Oberflächenbearbeitung ist systematisch beschrieben; das Ursache-Folge-Verhältnis zur periimplantären Entzündung ist nicht geklärt |
| Zirkondioxid | Keramische Implantate und Aufbauteile | Chemisch stabile Oxidkeramik; Statement der S3-Leitlinie zu ähnlichem Osseointegrationsverhalten wie Titan, mit starkem Konsens verabschiedet | Phasenumwandlung der yttriumstabilisierten Keramik; über fünf Jahre hinaus bewertet die Metaanalyse die Evidenz als unzureichend |
| PEEK | Gerüste und Aufbauteile; enossal bislang präklinisch untersucht | Chemisch weitgehend inertes Hochleistungspolymer | Zur Osseointegration lagen der systematischen Übersicht keine randomisierten kontrollierten klinischen Studien vor |
Knochenersatzmaterialien und Membranen
Bei Knochenersatzmaterialien tritt neben die werkstoffkundliche eine zweite Frage: die nach der Herkunft. Zum klinischen Ergebnis hält eine Cochrane-Übersicht zu Techniken der Kieferkammerhaltung fest, dass sich zwischen den verwendeten Augmentationsmaterialien und Barrieren keine klinisch bedeutsamen Unterschiede zeigten. Was sich zwischen den Herkunftsklassen unterscheidet, ist der rechtliche Prüfweg — also die Art, wie die biologische Sicherheit vor dem Einsatz am Menschen abgesichert wird. Eigenschaften, Indikationen, Einheilung und Umbau der einzelnen Materialien behandeln die jeweiligen Einträge; dieser Abschnitt bleibt bei der Verträglichkeitsfrage.
Autologer Knochen wird der Patientin oder dem Patienten selbst entnommen und im selben Eingriff wieder eingebracht. Damit greift die Ausnahmeregelung des Arzneimittelgesetzes: Gewebe, die innerhalb eines Behandlungsvorgangs einer Person entnommen werden, um auf diese ohne Änderung ihrer stofflichen Beschaffenheit rückübertragen zu werden, unterliegen dem Gesetz nicht. Eine produktbezogene Prüfung entfällt, und fremdes Gewebe kommt nicht zum Einsatz. Eine systematische Übersicht zu synthetischen Biomaterialien führt autologen Knochen weiterhin als Referenz („gold standard“) und benennt zugleich dessen biologische und chirurgische Grenzen. Das autologe Knochentransplantat und die Entnahme aus dem Beckenkamm sind dort im Einzelnen beschrieben.
Allogenes Material stammt von menschlichen Spendern und ist in Deutschland rechtlich kein Medizinprodukt, sondern Arzneimittel. Das Arzneimittelgesetz definiert Gewebezubereitungen als Arzneimittel, die Gewebe im Sinne des Transplantationsgesetzes sind oder aus solchen hergestellt wurden. In Verkehr gebracht werden dürfen sie nur nach behördlicher Prüfung: nicht industriell be- oder verarbeitete Zubereitungen mit hinreichend bekannten Verfahren brauchen eine Genehmigung der zuständigen Bundesoberbehörde, industriell hergestellte eine arzneimittelrechtliche Zulassung. Auf europäischer Ebene nimmt die Medizinprodukte-Verordnung Transplantate, Gewebe und Zellen menschlichen Ursprungs ausdrücklich aus ihrem Anwendungsbereich aus und erfasst nur Produkte, die aus nicht lebensfähigen oder abgetöteten Derivaten solcher Gewebe hergestellt sind. Für diese verlangt sie, dass Spende, Beschaffung und Testung nach der europäischen Geweberichtlinie erfolgen und dass validierte Verfahren zur Ausmerzung oder Inaktivierung von Viren und anderen übertragbaren Erregern im Herstellungsprozess angewandt werden.
Xenogenes Material stammt vom Tier. Die Medizinprodukte-Verordnung ordnet alle Produkte, die unter Verwendung nicht lebensfähiger oder abgetöteter Gewebe menschlichen oder tierischen Ursprungs hergestellt wurden, der Klasse III zu; ausgenommen sind lediglich Produkte aus tierischem Gewebe, die nur mit unversehrter Haut in Berührung kommen sollen. Hinzu tritt eine eigene europäische Verordnung für Produkte aus tierischem Gewebe. Sie gilt für Gewebe von Rindern, Schafen, Ziegen, Hirschen, Elchen, Nerzen und Katzen und verpflichtet den Hersteller, vor dem Antrag auf Konformitätsbewertung ein Verfahren zur Risikoanalyse und zum Risikomanagement in Bezug auf übertragbare spongiforme Enzephalopathien zu durchlaufen.
Eine Anforderung dieser Verordnung betrifft die Materialwahl unmittelbar: Der Hersteller muss begründen, warum er für ein bestimmtes Produkt Gewebe tierischen Ursprungs verwendet, und dabei den klinischen Nutzen, das etwaige Restrisiko und geeignete Alternativen berücksichtigen — ausdrücklich genannt sind Gewebe mit geringerem Risiko und synthetische Alternativen. Der Rückgriff auf tierisches Material ist damit begründungspflichtig.
Alloplastische Materialien wie Beta-Trikalziumphosphat und Hydroxylapatit werden synthetisch hergestellt. Für sie entfallen die Auflagen zu menschlichem und tierischem Gewebe; ihre biologische Beurteilung läuft über das allgemeine Prüfsystem für Medizinprodukte. Die systematische Übersicht zu synthetischen Biomaterialien in der Kieferkammregeneration bewertet deren klinische Leistung als vergleichbar mit der xenogener Materialien, nennt als Vorzüge die vorhersagbare Handhabung und das Fehlen einer Entnahmestelle und hält zugleich fest, dass größere, standardisierte Studien mit langer Nachbeobachtung ausstehen.
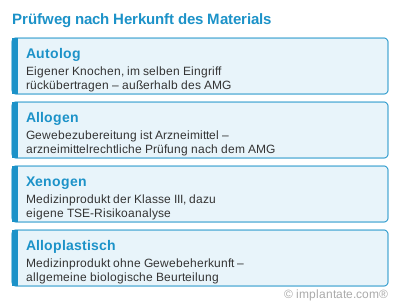
Eine Membran ist eine Barriere und kein Füllmaterial, folgt für die Verträglichkeitsfrage aber derselben Logik. Kollagenmembranen werden aus tierischem Gewebe hergestellt und unterliegen damit denselben Anforderungen wie xenogene Knochenersatzmaterialien; die europäische Verordnung für Produkte aus tierischem Gewebe verlangt darüber hinaus, dass bei der Herstellung verwendetes Kollagen mindestens die Anforderungen für die Eignung zum menschlichen Verzehr erfüllt. Membranen aus Polytetrafluorethylen sind synthetisch und nicht resorbierbar; sie werden in einem zweiten Eingriff entfernt. Eine systematische Übersicht, die titanverstärkte dichte PTFE-Membranen und resorbierbare Kollagenmembranen bei vertikaler Kammaugmentation gegenüberstellte, fand beide Vorgehensweisen wirksam; eine statistisch signifikante Überlegenheit der PTFE-Variante ließ sich in den verglichenen Arbeiten nicht durchgehend zeigen.
Für Membranen beschreibt die Literatur eine Komplikation, die den Werkstoff überlagert: die Freilegung. Liegt die Membran frei, verliert die Barriere ihre trennende Funktion. Eine systematische Übersicht mit Metaanalyse zur vertikalen gesteuerten Knochenregeneration beziffert Heilungskomplikationen an der augmentierten Stelle auf etwa jeden zehnten Fall — bezogen sowohl auf die einzelne Stelle als auch auf die behandelte Person — und fand auf Patientenebene keinen bedeutsamen Unterschied zwischen den eingesetzten regenerativen Materialien. Trat eine Komplikation auf, fiel der vertikale Knochengewinn geringer aus als bei komplikationsfreier Heilung.
| Materialklasse | Anwendung | Was die Verträglichkeit trägt | Bekannte Einschränkung |
|---|---|---|---|
| Autologer Knochen | Augmentation mit Eigenknochen aus dem Kiefer oder einer außerhalb gelegenen Entnahmestelle | Körpereigenes Gewebe; nach dem Arzneimittelgesetz außerhalb des Arzneimittelrechts, solange es im selben Behandlungsvorgang unverändert rückübertragen wird | Ein zweites Operationsgebiet an der Entnahmestelle |
| Allogenes Material | Augmentation mit aufbereitetem Knochen menschlicher Spender | Arzneimittelrechtliche Prüfung als Gewebezubereitung; Spende, Beschaffung und Testung nach der europäischen Geweberichtlinie | Validierte Inaktivierung von Viren und anderen übertragbaren Erregern ist rechtlich vorgeschrieben und wird produktbezogen geprüft |
| Xenogenes Material | Augmentation mit Material tierischer Herkunft | Klasse III nach der Medizinprodukte-Verordnung; TSE-Risikoanalyse nach der europäischen Verordnung für Produkte aus tierischem Gewebe | Die Verwendung tierischen Gewebes ist gegenüber risikoärmeren und synthetischen Alternativen begründungspflichtig |
| Alloplastische Materialien: Beta-Trikalziumphosphat, Hydroxylapatit | Augmentation mit synthetisch hergestelltem Material | Keine Gewebeherkunft; biologische Beurteilung über das allgemeine Prüfsystem für Medizinprodukte | Die systematische Übersicht zur Kieferkammregeneration sieht die klinische Leistung als vergleichbar mit xenogenem Material, vermisst aber Studien mit langer Nachbeobachtung |
| Kollagenmembranen | Resorbierbare Barriere bei gesteuerter Knochenregeneration | Wie xenogenes Material geregelt; verwendetes Kollagen muss mindestens die Anforderungen für die Eignung zum menschlichen Verzehr erfüllen | Bei Freilegung verliert die Barriere ihre trennende Funktion |
| Membranen aus Polytetrafluorethylen | Nicht resorbierbare Barriere, Entfernung in einem zweiten Eingriff | Synthetisches Polymer ohne Gewebeherkunft | Zweiter Eingriff zur Entfernung; bei Freilegung verliert auch diese Barriere ihre trennende Funktion |
Klinische Bedeutung
Über beide Werkstoffgruppen hinweg zeigt sich dasselbe Muster. Der Rechtsrahmen sagt etwas darüber aus, wie ein Risiko kontrolliert wird — nicht darüber, wie gut ein Material im Einzelfall einheilt. Umgekehrt sagt ein gutes klinisches Ergebnis nichts darüber aus, welche Prüfungen ein Produkt durchlaufen hat. Beides gehört zusammen, und beides beantwortet unterschiedliche Fragen.
Für die Beratung folgen daraus drei nüchterne Punkte. Erstens: Bei den Implantatwerkstoffen liegt der belegte Unterschied zwischen Titan und Zirkondioxid nach der derzeitigen Datenlage bei gesunden Patientinnen und Patienten nicht im Ergebnis über die ersten fünf Jahre, sondern in der Reichweite der verfügbaren Daten darüber hinaus. Zweitens: Für die Kieferkammerhaltung nach einer Extraktion hat die Cochrane-Übersicht keinen klinisch bedeutsamen Unterschied zwischen den verwendeten Augmentationsmaterialien und Barrieren gefunden — die Auswahl ist dort eine klinische Entscheidung und keine Rangfolge der Verträglichkeit. Ob das in gleicher Weise für die aufbauende Augmentation gilt, ist damit nicht beantwortet. Drittens: Wo tierisches oder menschliches Gewebe verwendet wird, ist die Sicherheit nicht Sache des Vertrauens, sondern Gegenstand benannter rechtlicher Anforderungen, über die sich Patientinnen und Patienten beim Behandler informieren können.
Eine individuelle Unverträglichkeit schließt all das nicht aus. Wo nach einer Implantation Beschwerden auftreten, sind diese unspezifisch und erlauben für sich genommen keinen Rückschluss auf den Werkstoff; die Abklärung gehört in zahnärztliche und gegebenenfalls dermatologische Hände.
IMPLANTAT-SPEZIALISTEN IN IHRER NÄHE
Literatur
Literatur und Quellenangaben
- Deutsche Gesellschaft für Implantologie, Deutsche Gesellschaft für Zahn-, Mund- und Kieferheilkunde. S3-Leitlinie „Materialunverträglichkeiten bei dentalen, enossalen Implantaten“. AWMF-Registernummer 083-041, Version 1.0, Stand 12.12.2022, gültig bis 11.12.2027.
- Deutsche Gesellschaft für Implantologie, Deutsche Gesellschaft für Zahn-, Mund- und Kieferheilkunde. S3-Leitlinie „Keramikimplantate“. AWMF-Registernummer 083-039, Version 1.0, Stand 02.12.2022, gültig bis 01.12.2027.
- Verordnung (EU) 2017/745 des Europäischen Parlaments und des Rates über Medizinprodukte — Artikel 1 Absatz 6 Buchstabe g, Anhang I Nummer 13.1, Anhang VIII Regel 18.
- Verordnung (EU) Nr. 722/2012 der Kommission über besondere Anforderungen an unter Verwendung von Gewebe tierischen Ursprungs hergestellte Medizinprodukte — Artikel 1, Artikel 3, Anhang I.
- Arzneimittelgesetz (AMG) — § 4 Absatz 30 (Gewebezubereitungen), § 4a (Ausnahme vom Anwendungsbereich), § 21 (Zulassungspflicht), § 21a (Genehmigung von Gewebezubereitungen).
- Atieh MA, Alsabeeha NHM, Payne AGT, Ali S, Faggion CM, Esposito M. Interventions for replacing missing teeth: alveolar ridge preservation techniques for dental implant site development. Cochrane Database of Systematic Reviews 2021;4:CD010176. doi:10.1002/14651858.CD010176.pub3
- AlOtaibi N, Naudi K, Conway D, Ayoub A. The current state of PEEK implant osseointegration and future perspectives: a systematic review. European Cells and Materials 2020;40:1–20. doi:10.22203/eCM.v040a01
- Suárez-López del Amo F, Garaicoa-Pazmiño C, Fretwurst T, Castilho RM, Squarize CH. Dental implants-associated release of titanium particles: a systematic review. Clinical Oral Implants Research 2018;29(11):1085–1100. doi:10.1111/clr.13372
- Pachiou A, Delgado-Ruiz R, Schnurr E, Kim DM, Romanos GE, Balmer M. ZrO Summit 2025, Group 1: Survival and clinical performance of zirconia compared to titanium implants: a systematic review and meta-analysis. International Journal of Oral & Maxillofacial Implants 2026. doi:10.11607/jomi.11788
- Bozza B, Pesce P, Baldi D, Bagnasco F, Migliorati M, De Angelis N. Synthetic biomaterials for alveolar bone regeneration: a systematic review of clinical evidence. Materials 2025;18(23):5328. doi:10.3390/ma18235328
- Tay JRH, Ng E, Lu XJ, Lai WMC. Healing complications and their detrimental effects on bone gain in vertical-guided bone regeneration: a systematic review and meta-analysis. Clinical Implant Dentistry and Related Research 2022;24(1):43–71. doi:10.1111/cid.13057
- Duchatelle C, Costa R, Vinhas AS, Salazar F, Cabral C, Reis C. Guided bone regeneration for vertical alveolar augmentation: clinical evaluation of d-PTFE-Ti membranes and comparison with collagen membranes — a systematic review. Journal of Functional Biomaterials 2026;17(8):353. doi:10.3390/jfb17080353
Aktualisiert am:
Verantwortlicher Autor